COMUNICACIÓN DE RIESGO No. 31/2023. LOSARTÁN Y RIESGO DE ESPASMO MUSCULARR
El losartán es un antagonista de los receptores de la angiotensina II y está indicado para el tratamiento de la hipertensión arterial leve a moderada.[1] Dentro de su perfil de seguridad aparecen como eventos adversos relacionados con su uso las mialgias y los calambres musculares, según refleja la literatura científica y algunas fichas técnicas (nacionales e internacionales), de esta especialidad farmacéutica[2],[3]
La Organización Central de Control de Medicamentos de la India (CDSCO), en abril del 2023, aprobó la recomendación del Centro Nacional de Coordinación del Programa de Farmacovigilancia de este país (NCC-PvPI) y de la Comisión de la Farmacopea de la India (IPC), de revisar el folleto de información de prescripción de losartán para incluir los espasmos musculares como una reacción adversa al medicamento. El NCC-PvPI y el IPC revisaron 10 informes de seguridad de casos individuales (ICSR) de espasmo muscular asociados con losartán y encontraron una relación causal entre ellos.[4]
El losartán forma parte del cuadro básico de los medicamentos de Cuba y se clasifica como un medicamento esencial.A nivel nacional en los últimos cinco años, no se encontró ningún reporte para el término espasmo muscular, en la base de datos nacional de farmacovigilancia. Solo se registró un reporte de reacción adversa al losartán, lo que representa apenas el 0,001 % de las RAM notificadas para ese periodo. La RAM notificada fue cefalea clasificada como leve, probable y frecuente.
EL CECMED SOLICITA QUE ANTE LA DETECCIÓN DE ESTE TIPO DE EVENTOS ADVERSOS SE NOTIFIQUE AL CORREO: vigilancia@cecmed.cu o a los teléfonos 72164372, 72164352, 72164136. También puede hacerlo en el siguiente enlace https://ram.cecmed.cu/
La Habana, Cuba. 6 de noviembre 2023
[4] Losartan. Risk of muscle spasm. WHO Pharmaceuticals Newsletter No. 3, 2023. Available from: URL: https://www.who.int/publications/i/item/9789240078055
Tags
COMUNICACIÓN DE RIESGO No. 30/2023 HIDROCLOROTIAZIDA Y RIESGO DE SÍNDROME DE DIFICULTAD RESPIRATORIA AGUDA
La Hidroclorotiazida es un diurético tiazidíco indicado en el tratamiento de la hipertensión arterial; edema asociado a insuficiencia cardiaca congestiva, cirrosis hepática con ascitis, terapia con corticosteroides y estrógenos y algunas formas de disfunción renal, incluyendo el síndrome nefrótico, glomerulonefritis aguda e insuficiencia renal crónica, edema que acompaña al síndrome premenstrual. Además, se utiliza en la prevención de cálculos renales que contengan calcio y en tratamiento de la diabetes insípida central o nefrogénica. [1]
Recientemente, la Organización Mundial de la Salud (OMS), en su revista WHO Pharmaceuticals NEWSLETTER No. 1/2023 [2] ha publicado actualización de información de seguridad relacionada con la Hidroclorotiazida, la cual refiere que el Ministerio de Salud, Trabajo y Bienestar (Ministry of Health, Labour and Welfare, MHLW por sus siglas en inglés) y la Agencia de Productos Farmacéuticos y Dispositivos Médicos (Pharmaceuticals and Medical Devices Agency, PMDA por sus siglas en inglés), ambos de Japón, han anunciado que la información del producto de Hidroclorotiazida debe revisarse para incluir el riesgo de síndrome de dificultad respiratoria aguda (SDRA). En el artículo plantean que no se detectaron casos en Japón ni en el extranjero durante la revisión de tres años.
El SDRA es un tipo de daño pulmonar inflamatorio agudo y difuso que tiene como consecuencia el incremento de la permeabilidad vascular pulmonar y la disminución del tejido pulmonar aireado. La presentación clínica incluye hipoxemia, alteraciones radiológicas bilaterales, incremento del espacio muerto fisiológico y una disminución de la distensibilidad pulmonar.[3]
La Agencia Española de Medicamentos y Productos Sanitarios publica el 26 de octubre del 2021, que se debe incluir en la ficha técnica o resumen de las características del producto modificaciones de la información de los medicamentos autorizados por procedimiento nacional que contienen Hidroclorotiazida/Espironolactona. En la sección de advertencia se debe añadir toxicidad respiratoria aguda y en el de reacciones adversas el síndrome de dificultad respiratoria aguda.[4]
El Centro Nacional de Farmacovigilancia de la Dirección de Regulación de Productos de Interés Sanitario del Ministerio de Salud de Costa Rica durante la revisión de la base de datos del Centro Nacional de Farmacovigilancia en el período del año 2013 - diciembre del 2022, no encontraron ninguna notificación de esta reacción con los medicamentos que contienen hidroclorotiazida. Sin embargo, se mantendrán en constante búsqueda y revisión de nuevos hallazgos que permitan complementar la nueva información de seguridad comunicada en esta nota informativa. [5]
El Centro para el Control Estatal de Medicamentos, Equipos y Dispositivos Médicos (CECMED) realiza una revisión en la Base de Datos Nacional de Farmacovigilancia en el período 2016 - junio 2023, se observó que se registraron 327 reacciones adversas a la Hidroclorotiazida (0,3 % del total de reportes en el tiempo consultado). Predominaron las reacciones en piel (100 notificaciones; 30,58%) y en el sistema cardiovascular (62 reportes; 18,96%). Los tipos de reacciones más notificadas fueron urticaria, hipotensión, mareo, erupción, anorexia, entre otras. Según intensidad, imputabilidad y frecuencia se reportaron en su mayoría reacciones adversas moderadas, probables y ocasionales.
No se ha reportado ningún efecto adverso de síndrome de dificultad respiratoria aguda en Cuba, por notificación espontánea, en la población cubana. No obstante, debe mantenerse el seguimiento y la vigilancia de estos riesgos. Se alerta a los profesionales sanitarios sobre la posible ocurrencia de este efecto adverso y la necesidad de su reporte.
EL CECMED SOLICITA QUE ANTE LA DETECCIÓN DEL EVENTO ADVERSO DESCRITO SE NOTIFIQUE AL CORREO: vigilancia@cecmed.cu, PUEDE HACERLO ADEMÁS AL SIGUIENTE ENLACE https://ram.cecmed.cu/, O A LOS TELÉFONOS 72164135, 72164136, 72164349, 72164350, 72164351, 72164352, 72164372
La Habana, Cuba, 31 de octubre de 2023
[1]Hidroclorotiazida. Resumen de las características del producto. Disponible en: https://www.cecmed.cu/registro/rcp/medicamentos/hidroclorotiazida-25
[2] WHO Pharmaceuticals NEWSLETTER No. 1/2023. Disponible en: https://www.who.int/publications/i/item/9789240070240
[3] Estenssoro Elisa, Dubin Arnaldo. Síndrome de distrés respiratorio agudo. Medicina (B. Aires) [Internet]. 2016 Ago [citado 2023 Oct 31]; 76( 4 ): 235-241. Disponible en: http://www.scielo.org.ar/scielo.php?script=sci_arttext&pid=S0025-76802016000400008&lng=es.
[4]Departamento de Medicamentos de Uso Humano. Modificaciones de la información de los medicamentos autorizados por procedimiento nacional que contienen HIDROCLOROTIAZIDA/ESPIRONOLACTONA. Agencia de Española de Medicamentos y Productos Sanitarios. [Internet] Disponible en: https://cima.aemps.es/cima/psusa.do?metodo=verDoc&id=2489
[5]Centro Nacional de Farmacovigilancia. Nota informativa 02-22 “Nueva información de seguridad para hidroclorotiazida sobre el síndrome de dificultad respiratoria aguda”. Ministerio de Salud de Costa Rica [Internet] Disponible en : https://www.ministeriodesalud.go.cr/index.php/biblioteca-de-archivos-left/documentos-ministerio-de-salud/alertas-sanitarias/alertas-farmacovigilancia/alertas-farmacovigilancia-2022/6147-nota-informativa-02-22-nueva-informacion-de-seguridad-para-hidroclorotiazida-sobre-el-sindrome-de-dificultad-respiratoria-aguda-sdra/file
Tags
COMUNICACIÓN DE RIESGO No. 29/2023 ACTUALIZACIÓN DE LA INFORMACIÓN DE SEGURIDAD DE PREDNISONA: RIESGO POTENCIAL DE OSTEONECROSIS
La Prednisona es un corticosteroide que se usa para la supresión de manifestaciones clínicas inflamatorias y alérgicas, así como en el tratamiento de las siguientes enfermedades: enfermedad intestinal inflamatoria, asma bronquial, enfermedad reumática, lupus eritematoso sistémico, arteritis temporal y poliarteritis nodosa. Además, en el tratamiento paliativo en enfermedades malignas, púrpura trombocitopénica autoinmune, miastenia gravis y para prevenir el rechazo de órganos. [1]
Recientemente, la Organización Mundial de la Salud (OMS), en su revista WHO Pharmaceuticals NEWSLETTER No. 3/2023 ha publicado una actualización de información de seguridad relacionada con la Prednisona y el riesgo potencial de osteonecrosis. La osteonecrosis es la muerte de las células óseas debido a la disminución del flujo sanguíneo. [2].
La Food and Drug Administration de los Estados Unidos (FDA), realizó una búsqueda en VigiBase, de un caso local y 1.037 casos internacionales, donde aplicó los criterios de evaluación de causalidad de la OMS-UMC. La extracción de datos de esta combinación fármaco/reacción adversa (RAM) se estimó utilizando el componente de información (IC=30), que mostró asociación estadística positiva para la combinación fármaco/RAM. Esta investigación concluyó que la evidencia disponible actualmente a partir de la evaluación de los reportes de casos individuales y la extracción de datos podría indicar una relación entre la prednisona y la osteonecrosis. Aunque esta señal necesita más investigación para confirmar el riesgo, los profesionales de la salud deben ser conscientes de esta posible reacción adversa.2
En Cuba, la Prednisona cuenta con registro sanitario por diferentes Titulares y forma parte del Cuadro Básico de Medicamentos, como medicamento vital. A nivel nacional en los últimos tres años se han registrado en la base de datos nacional de Farmacovigilancia 46 reportes de reacciones adversas a este producto (0,09 % del total de reportes en el tiempo consultado). Predominaron las reacciones en el sistema cardiovascular (18 reportes 0,03 %) y digestivo (7 reportes; 0,01 %). Los tipos de RAM más notificados fueron taquicardia, hipertensión diarreas, vómitos, epigastralgia, entre otras. Según intensidad e imputabilidad se reportaron en su mayoría reacciones adversas moderadas, probables y frecuentes. No se ha reportado ningún efecto adverso de osteonecrosis, por notificación espontánea, en la población cubana. No obstante, debe mantenerse el seguimiento y la vigilancia de estos riesgos. Se alerta a los profesionales sanitarios sobre la posible ocurrencia de este efecto adverso y la necesidad de su reporte.
EL CECMED SOLICITA QUE ANTE LA DETECCIÓN DEL EVENTO ADVERSO DESCRITO SE NOTIFIQUE AL CORREO: vigilancia@cecmed.cu O PUEDE HACERLO ADEMÁS AL SIGUIENTE ENLACE https://ram.cecmed.cu/
La Habana, Cuba, 18 de octubre de 2023
[1]CECMED. Resumen de Características del Producto Prednisona. Disponible en: https://www.cecmed.cu/registro/rcp/medicamentos/prednisolona-20
[2] WHO Pharmaceuticals NEWSLETTER No. 2/2023. Disponible en: https://apps.who.int/iris/handle/10665/372279
Tags
MEDICAMENTOS QUE COMBINAN CODEÍNA E IBUPROFENO: EVITAR EL USO PROLONGADO Y DE DOSIS SUPERIORES A LAS RECOMENDADAS
La Agencia Española de Medicamentos y Productos Sanitarios (AEMPS) informa sobre la revisión que ha llevado a cabo el Comité Europeo para la Evaluación de Riesgos en Farmacovigilancia (PRAC por sus siglas en inglés) acerca de casos de toxicidad renal, gastrointestinal y metabólica, algunos con desenlace mortal, en asociación con situaciones de abuso y dependencia de codeína, debido al uso de medicamentos que contienen una combinación de codeína e ibuprofeno.
La codeína con ibuprofeno es una combinación de un analgésico opioide (codeína) y un antiinflamatorio no esteroideo (ibuprofeno), indicada en el tratamiento del dolor moderado que no se alivia con analgésicos monocomponentes.
El uso repetido de esta combinación puede provocar dependencia (adicción) y abuso debido a la codeína, y, en consecuencia, un consumo por encima de las dosis recomendadas, aumentando así la toxicidad del ibuprofeno y la posibilidad de aparición de reacciones adversas dependientes de la dosis. En este sentido, se han notificado casos graves, algunos con desenlace mortal, de perforaciones gastrointestinales, hemorragias gastrointestinales, anemia grave, insuficiencia renal, acidosis tubular renal e hipopotasemia grave.
Los profesionales de la salud deben:
-
Recordar que la duración del tratamiento con esta combinación no debe superar los 3 días y se debe aconsejar a los pacientes que consulten nuevamente con un médico si no se alcanza un alivio efectivo del dolor.
-
Considerar una posible acidosis tubular renal en pacientes en tratamiento que presentan hipopotasemia no explicada por otras causas y acidosis metabólica.
-
Informar a los pacientes sobre los riesgos debido a la dependencia de codeína, recomendándoles que contacten con su médico si necesitan tomar estos medicamentos a dosis mayores o durante más tiempo del recomendado.
El CECMED no tiene Registro Sanitario de combinaciones de ibuprofeno/codeína. Los medicamentos registrados en Cuba que contienen estos principios activos se dispensan mediante receta médica o tarjeta control. No obstante, teniendo en cuenta que viajeros internacionales pueden adquirir el producto, el CECMED recomienda:
-
A la población utilizar estos medicamentos únicamente cuando se lo recete su médico y que la duración recomendada máxima del tratamiento es de 3 días; si no alcanzara el alivio del dolor necesario, consulte de nuevo a su médico.
-
A los profesionales de la salud: en caso de identificar este producto o detectar sospechas de reacciones adversas asociada a su uso, notificar al correo: vigilancia@cecmed.cu o a los teléfonos 72164372, 72164352, 72164136, wassap 52136643.
Disponible en:
La Habana, 12 de octubre de 2023
Tags
COMUNICACIÓN DE RIESGO No. 28/2023 Teratología y Farmacoterapia
Una gran cantidad de embarazadas consumen medicamentos o se exponen a ciertos agentes teratógenos químicos y/o ambientales sin saber que esto puede ocasionar alteraciones estructurales, fisiológicas y bioquímicas en el producto en desarrollo. La mayoría de los medicamentos llegan de la madre al feto a través del torrente sanguíneo, por lo que la exposición embrionaria y fetal depende de varios factores, tales como la edad gestacional, vía de administración, absorción del fármaco, dosis del medicamento, nivel en suero materno y eliminación materna y placentaria del medicamento. El paso de la placenta al embrión o el feto es necesario para que un fármaco específico ejerza su efecto teratogénico.[1]
Se define como teratógeno a cualquier factor medioambiental que pueda producir anomalías permanentes en la estructura o función del embrión o el feto, restricción de su crecimiento o su muerte. Entre tantos agentes teratógenos se encuentran los medicamentos y en este caso el riesgo de teratogenicidad de un fármaco puede afectar significativamente su balance beneficio-riesgo cuando se usa un tiempo antes o durante el embarazo.1
Una de las áreas menos desarrolladas de la farmacología clínica y la investigación de medicamentos es el uso de estos durante el embarazo y la lactancia. Los médicos se deben familiarizar con muchos aspectos farmacológicos de los productos que suelen prescribir para las mujeres embarazadas y en el periodo de la lactancia materna.
Algunas gestantes y otras mujeres que ya están lactando usan medicamentos por razones de salud, entre los más usados están los antiasmáticos, antibióticos, antinflamatorios no esteroideos, ansiolíticos, antidepresivos e incluso los anticonceptivos orales. Para mencionar algunos que son agentes teratógenos conocidos tenemos por ejemplo: la carbamazepina, el diazepam, la tetraciclina, la talidomida, el ácido valproico y la warfarina[2].
La Administración de Alimentos y Medicamentos de Estados Unidos (FDA) creó cinco categorías de fármacos a fin de clasificar la seguridad de los medicamentos para su uso durante el embarazo.
|
Categoría |
Descripción |
|
A |
El medicamento no demostró aumentar el riesgo de producir anomalías congénitas en los estudios con humanos. |
|
B |
Los estudios en animales no demostraron la presencia de un riesgo, pero no se han llevado a cabo estudios similares en humanos O BIEN los estudios en animales demostraron la presencia de un riesgo, pero el riesgo no se manifestó en los humanos. |
|
C |
Los estudios en animales produjeron efectos adversos, pero no se dispone de estudios similares en humanos O BIEN no se dispone de estudios en humanos ni en animales. |
|
D |
Los medicamentos están asociados a anomalías congénitas en los humanos; sin embargo, en ocasiones poco frecuentes, pueden presentar beneficios potenciales que superen sus riesgos conocidos. |
|
X |
Los medicamentos están contraindicados (no se deben usar) durante un embarazo humano porque se ha demostrado que producen anomalías fetales tanto en estudios en humanos como en animales. |
Con el tiempo, se han realizado estudios en miles de medicamentos y muy pocos han demostrado tener efectos teratogénicos en humanos. No obstante, siempre es importante que toda mujer que esté embarazada o crea estarlo debe de consultar a su médico sobre la seguridad de un medicamento recetado o de venta libre, una vitamina, un mineral o un suplemento antes de tomarlo.[3]
La importancia de este tema, hace reflexionar sobre la necesidad de mantener la actualización de manera sistemática a los médicos de asistencia primaria de salud y a los especialistas que atienden y dan seguimiento a las gestantes y mujeres en periodo de lactancia, acerca de los medicamentos que constituyen agentes teratógenos y estar al tanto en estos casos puntuales.
EL CECMED SOLICITA QUE ANTE LA DETECCIÓN DE EVENTOS ADVERSOS DE ESTE TIPO SE NOTIFIQUE AL CORREO: vigilancia@cecmed.cu, comuníquese por los teléfonos 72164372, 72164352, 72164136 o puede hacerlo en el siguiente enlace https://ram.cecmed.cu/
La Habana, Cuba. 12 octubre 2023
[1] Buhimschi CS, Weiner CP. Medications in pregnancy and lactation. In: Queenan JT, Spong CY, Lockwood CJ, editors. Management of high-risk pregnancy: an evidence-based approach. 5th ed. Malden (MA): Blackwell Publishing Ltd; 2007. p. 38.58.
[2] Wen SW, Yang T, Krewski D, Yang Q, Nimrod C, Garner P, et al. Patterns of pregnancy exposure to prescription FDA C, D and X drugs in a Canadian population. J Perinatol 2008; 28:324.9.
[3] https://www.stanfordchildrens.org/es/topic/default?id=identificacindelosagentesteratgenos-90-P05234 IDEM PONER EL NOMBRE DEL ARTICULO
Tags
COMUNICACIÓN DE RIESGO 27/23. ACTUALIZACIÓN DE LA INFORMACIÓN DE SEGURIDAD DE (PREDNISOLONA): RIESGO POTENCIAL DE HIPOMAGNESEMIA
COMUNICACIÓN DE RIESGO No. 26/2023. ACTUALIZACIÓN DE LA INFORMACIÓN DE SEGURIDAD DEL PROPOFOL: ERRORES DE MEDICACIÓN QUE PUEDEN PONER EN PELIGRO LA VIDA
El Propofol, según el Formulario Nacional de Medicamentos de Cuba, es un agente anestésico general de acción corta con un comienzo de acción rápido. Dependiendo de la velocidad de inyección, el tiempo de inducción de la anestesia es entre 30 y 40 segundos. La duración de la acción luego de la administración es entre 4 a 6 minutos. Está indicado para la inducción y mantenimiento de la anestesia, para la sedación durante procedimientos diagnósticos y en cuidados intensivos.
La Organización Mundial de la Salud (OMS), en su revista WHO Pharmaceuticals NEWSLETTER No. 3/2023[1] ha publicado la recomendación realizada por el Comité de Evaluación del Riesgo en Farmacovigilancia (PRAC) de la Agencia Europea del Medicamento (EMA), a todos los titulares de medicamentos que contienen Propofol, de presentar una variación para modificar la información del producto en el embalaje exterior y en el envase primario para incluir las advertencias: “Para uso único en un paciente. Riesgo de sepsis en uso múltiple” y “Usar inmediatamente después de la apertura”. Aclarando que en caso de que el espacio en el envase primario sea insuficiente, las autoridades nacionales competentes podrán decidir omitir partes de la advertencia en este envase.
Según la OMS los errores de medicación representan un “evento o circunstancia que podría haber resultado, o resultó, un daño innecesario a un paciente”, “un fallo en el proceso de tratamiento que conduce, o tiene el potencial de conducir, a un daño en el paciente”. De acuerdo con reportes de la literatura, el riesgo de sepsis se debe principalmente, entre otros factores, a la apertura del vial, la preparación de múltiples jeringuillas para ser utilizadas en el día y no desechar el remanente de los viales. [2] Los síntomas de una sepsis pueden incluir fiebre, dificultad para respirar, disminución de la tensión arterial, ritmo cardíaco acelerado, confusión mental escalofríos, fatiga y mareos. La búsqueda realizada en VigiAccess para este principio activo hay un total de 34 607 reportes, de ellos 822 reacciones de infecciones e infectaciones para el Propofol de las cuales 221 son sepsis. [3]
En Cuba existen varias especialidades farmacéuticas registradas que contienen Propofol, según la revisión de los Resúmenes de las Características del Producto vigente de éstas, las advertencias recomendadas por el PRAC, están de alguna manera, incluidas en este documento, y se recomendará a los titulares la modificación a los materiales de envase primarios y secundarios con que circulen estos medicamentos en nuestro país con el propósito de incluir estas advertencias para minimizar los riesgos asociados al empleo del Propofol en la práctica clínica habitual.
De la revisión de la base de datos nacional de Farmacovigilancia, desde el 2010 hasta la fecha se han recibido 198 reportes para el Propofol, con un total de 218 reacciones adversas notificadas, de ellas ninguna notificada como sepsis por lo que esta situación no representa un problema para la población en Cuba, pero las reacciones reportadas guardan relación con los síntomas descritos anteriormente, 13 dificultad para respirar (seis broncoconstricción, cuatro broncoespasmos, una depresión respiratoria, una disnea y una parada cardiorespiratoria), una hipotensión y una taquicardia paroxística. De ellas nueve fueron clasificadas según su severidad como moderadas y seis graves incluyendo una mortal. De acuerdo con la causalidad prevalecieron las posibles y probables y por su frecuencia siete fueron no descritas, cinco ocasionales, dos raras y una frecuente.
Para evitar que errores de medicación como los descritos anteriormente, asociados al uso del Propofol, puedan poner en peligro la vida de un paciente, los profesionales sanitarios deben observar las advertencias establecidas para este medicamento “Para uso único en un paciente. Riesgo de sepsis en uso múltiple” y “Usar inmediatamente después de la apertura”.
EL CECMED RECOMIENDA EL CUMPLIMIENTO, EN LA PRACTICA CLÍNICA, DE LAS ADVERTENCIAS RELACIONADAS CON EL USO DE LAS ESPECIALIDADES FARMACÉUTICAS QUE CONTENGAN PROPOFOL PARA EVITAR ERRORES DE MEDICACIÓN QUE PUEDEN PONER EN PELIGRO LA VIDA DE LOS PACIENTES.
La Habana, Cuba, 2 de octubre de 2023
Tags
DÍA MUNDIAL DE LA SEGURIDAD DEL PACIENTE 2023: INVOLUCRAR A LOS PACIENTES EN LA SEGURIDAD DEL PACIENTE
El 17 de septiembre se celebró el Día Mundial de la Seguridad del Paciente 2023[1], este año llevó por tema «Involucrar a los pacientes en la seguridad del paciente», en reconocimiento al papel clave que los pacientes, las familias y los cuidadores desempeñan en la seguridad de la atención de la salud.
La evidencia muestra que, cuando se trata a los pacientes como asociados en los cuidados que reciben, se logran avances significativos en términos de seguridad, satisfacción del paciente y efectos en la salud. Al convertirse en miembros activos del equipo de atención de salud, los pacientes pueden contribuir a la seguridad de sus cuidados y a la del sistema de atención de salud en su conjunto.
La Organización Mundial de la Salud (OMS) y la Organización Panamericana de la Salud (OPS) han lanzado la campaña por este día con el lema « ¡Demos voz a los pacientes!». La OMS pide a todas las partes interesadas que adopten las medidas necesarias para garantizar la implicación de los pacientes en la formulación de políticas, su representación en las estructuras de gobernanza y su participación en el diseño conjunto de estrategias de seguridad, así como que adopten un papel activo en los cuidados que reciben. Esto solo es posible si se ofrecen plataformas y oportunidades para dar voz a pacientes, familias y comunidades de todo tipo, de modo que puedan expresar sus inquietudes, sus expectativas y sus preferencias a fin de promover la seguridad, el papel central del paciente en el proceso, la fiabilidad y la equidad.
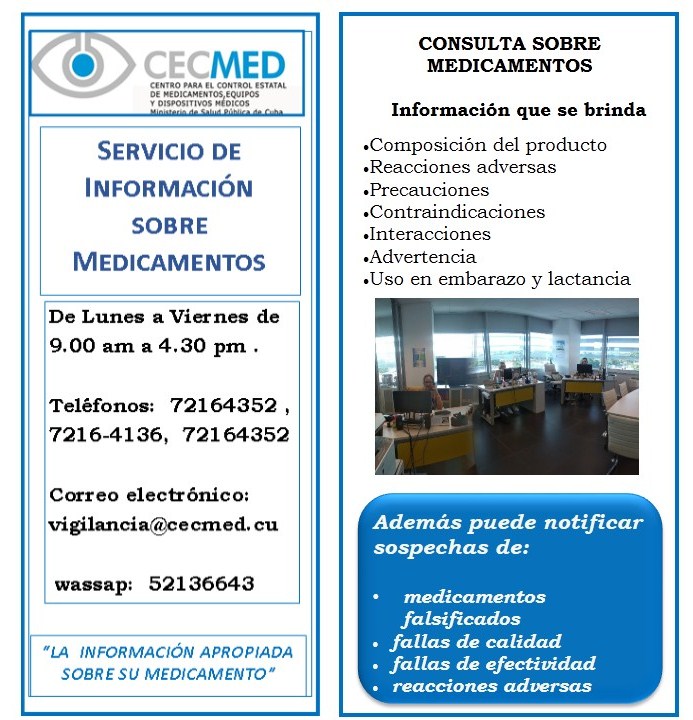
El CECMED, se une a esta campaña a través del trabajo que se realiza en el Servicio de Información sobre Medicamentos, dirigido fundamentalmente a la población. Esta actividad tiene como objetivo promover el uso racional y seguro de los medicamentos, mediante la realización de consultas sobre medicamentos y sus propiedades, la notificación de sospechas de medicamentos falsificados, fallas de calidad, seguridad, eficacia y cualquier otro problema relacionado con los medicamentos.
Consulte o Notifique al SERVICIO DE INFORMACIÓN SOBRE MEDICAMENTOS
Correo electrónico: vigilancia@cecmed.cu
Teléfonos: 72164372, 72164352, 72164136
La Habana, 19 de septiembre de 2023
Tags
MEDICAMENTOS QUE CONTIENEN CÚRCUMA O CURCUMINA: RIESGO DE DAÑO HEPÁTICO
La Administración de Productos Terapéuticos (Therapeutic Goods Administration, TGA, por sus siglas en inglés) de Australia advierte a los consumidores y profesionales de la salud que los medicamentos y los suplementos herbales que contienen Curcuma longa (cúrcuma) y/o la curcumina pueden causar daño hepático en raras ocasiones. Este riesgo también se relaciona con otros ingredientes de la especie cúrcuma: Curcuma aromática, Curcuma zanthorrhiza y Curcuma zedoaria.
La TGA ha recibido 18 informes de problemas hepáticos experimentados por consumidores que toman productos que contienen cúrcuma y/o curcumina hasta el 29 de junio de 2023. Nueve de estos informes tenían información suficiente para sugerir una lesión hepática, que puede haber sido causada por la cúrcuma o producto de curcumina. De estos, en cuatro casos no había otros ingredientes que pudieran haber contribuido a la lesión hepática. Dos de estos casos fueron graves, incluido uno que tuvo un desenlace fatal. Los otros cinco casos involucraron productos que contenían otros ingredientes que pueden haber contribuido a la lesión hepática.
En respuesta a estos informes, la TGA completó una investigación de seguridad de los ingredientes Curcuma longa y curcumina, y el riesgo de daño hepático. La evidencia disponible muestra que existe un riesgo raro de daño hepático al tomar Curcuma longa y/o curcumina en formas de dosificación medicinal. El riesgo puede ser mayor para productos con mayor absorción o biodisponibilidad y/o dosis más altas.
Las personas con problemas hepáticos previos o existentes pueden tener más probabilidades de desarrollar este raro evento adverso. Sin embargo, no hay suficiente información en este momento para identificar de manera concluyente qué medicamentos son de mayor riesgo. El riesgo de daño hepático no parece estar relacionado con la Curcuma longa cuando se consume en cantidades dietéticas típicas como alimento La TGA continuará monitoreando este problema.
.
Disponible en:
La Habana, 8 de septiembre de 2023
Tags
TOPIRAMATO: NUEVAS MEDIDAS PARA EVITAR LA EXPOSICIÓN EN MUJERES EMBARAZADAS
La Agencia Española de Medicamentos y Productos Sanitarios (AEMPS), de España, ha emitido una información de seguridad tras la evaluación de los resultados de estudios observacionales recientes donde se recomiendan nuevas restricciones de uso de topiramato, para la prevención de embarazos en mujeres con capacidad de gestación.
Topiramato está indicado en España como monoterapia en adultos, adolescentes y niños mayores de 6 años de edad con crisis epilépticas parciales y crisis tónico-clónicas generalizadas primarias. En niños mayores de 2 años, el tratamiento concomitante con topiramato está autorizado para las mismas indicaciones que en adultos, así como para el tratamiento de crisis asociadas con el síndrome de Lennox-Gastaut. Adicionalmente, el topiramato está indicado en el tratamiento profiláctico de la migraña en adultos después de una cuidadosa evaluación de otras posibles alternativas terapéuticas.
Datos recientes sugieren un posible mayor riesgo de trastornos del neurodesarrollo, incluidos trastornos del espectro autista, discapacidad intelectual y trastorno por déficit de atención con hiperactividad, después del uso de topiramato durante el embarazo, así como el ya conocido riesgo de malformaciones congénitas y restricción del crecimiento fetal.
La información de seguridad incluye las siguientes recomendaciones:
• Se contraindica el uso de topiramato para el tratamiento de la epilepsia durante el embarazo a menos que no se pueda utilizar otra alternativa terapéutica.
• Si una mujer que recibe tratamiento con topiramato para la epilepsia se queda embarazada, es necesario reevaluar el tratamiento y considerar opciones terapéuticas alternativas.
• Para la profilaxis de la migraña, no debe usarse topiramato durante el embarazo. En caso de embarazo se debe suspender el tratamiento.
• Para las mujeres con capacidad de gestación que actualmente ya están en tratamiento con topiramato es preciso reevaluar el tratamiento.
• Es importante informar y asesorar a las mujeres con capacidad de gestación acerca de los riesgos potenciales relacionados con el uso de topiramato durante el embarazo.
• Es preciso indicar a las pacientes que utilicen un método anticonceptivo altamente eficaz o dos complementarios durante todo el tratamiento con topiramato y hasta 4 semanas después de interrumpirlo. Debido a una posible interacción, se recomienda a las mujeres que utilizan anticonceptivos hormonales sistémicos que utilicen también un método de barrera.
• Es importante comprobar que se cumplen las siguientes condiciones antes de prescribir topiramato en niñas y mujeres con capacidad de gestación:
Es necesario realizar una prueba de embarazo antes de iniciar el tratamiento.
Informar y asesorar a la mujer con capacidad de gestación acerca de los posibles riesgos relacionados con el uso de topiramato durante el embarazo. La paciente debe comprender los riesgos y estar de acuerdo con las condiciones del tratamiento.
Tener en cuenta opciones terapéuticas alternativas, y reevaluar la necesidad de tratamiento con topiramato al menos una vez al año.
El tratamiento con topiramato en niñas y mujeres con capacidad de gestación debe ser iniciado y supervisado por un médico con experiencia en el tratamiento de la epilepsia o la migraña.
Disponible en:
La Habana, 6 de septiembre de 2023