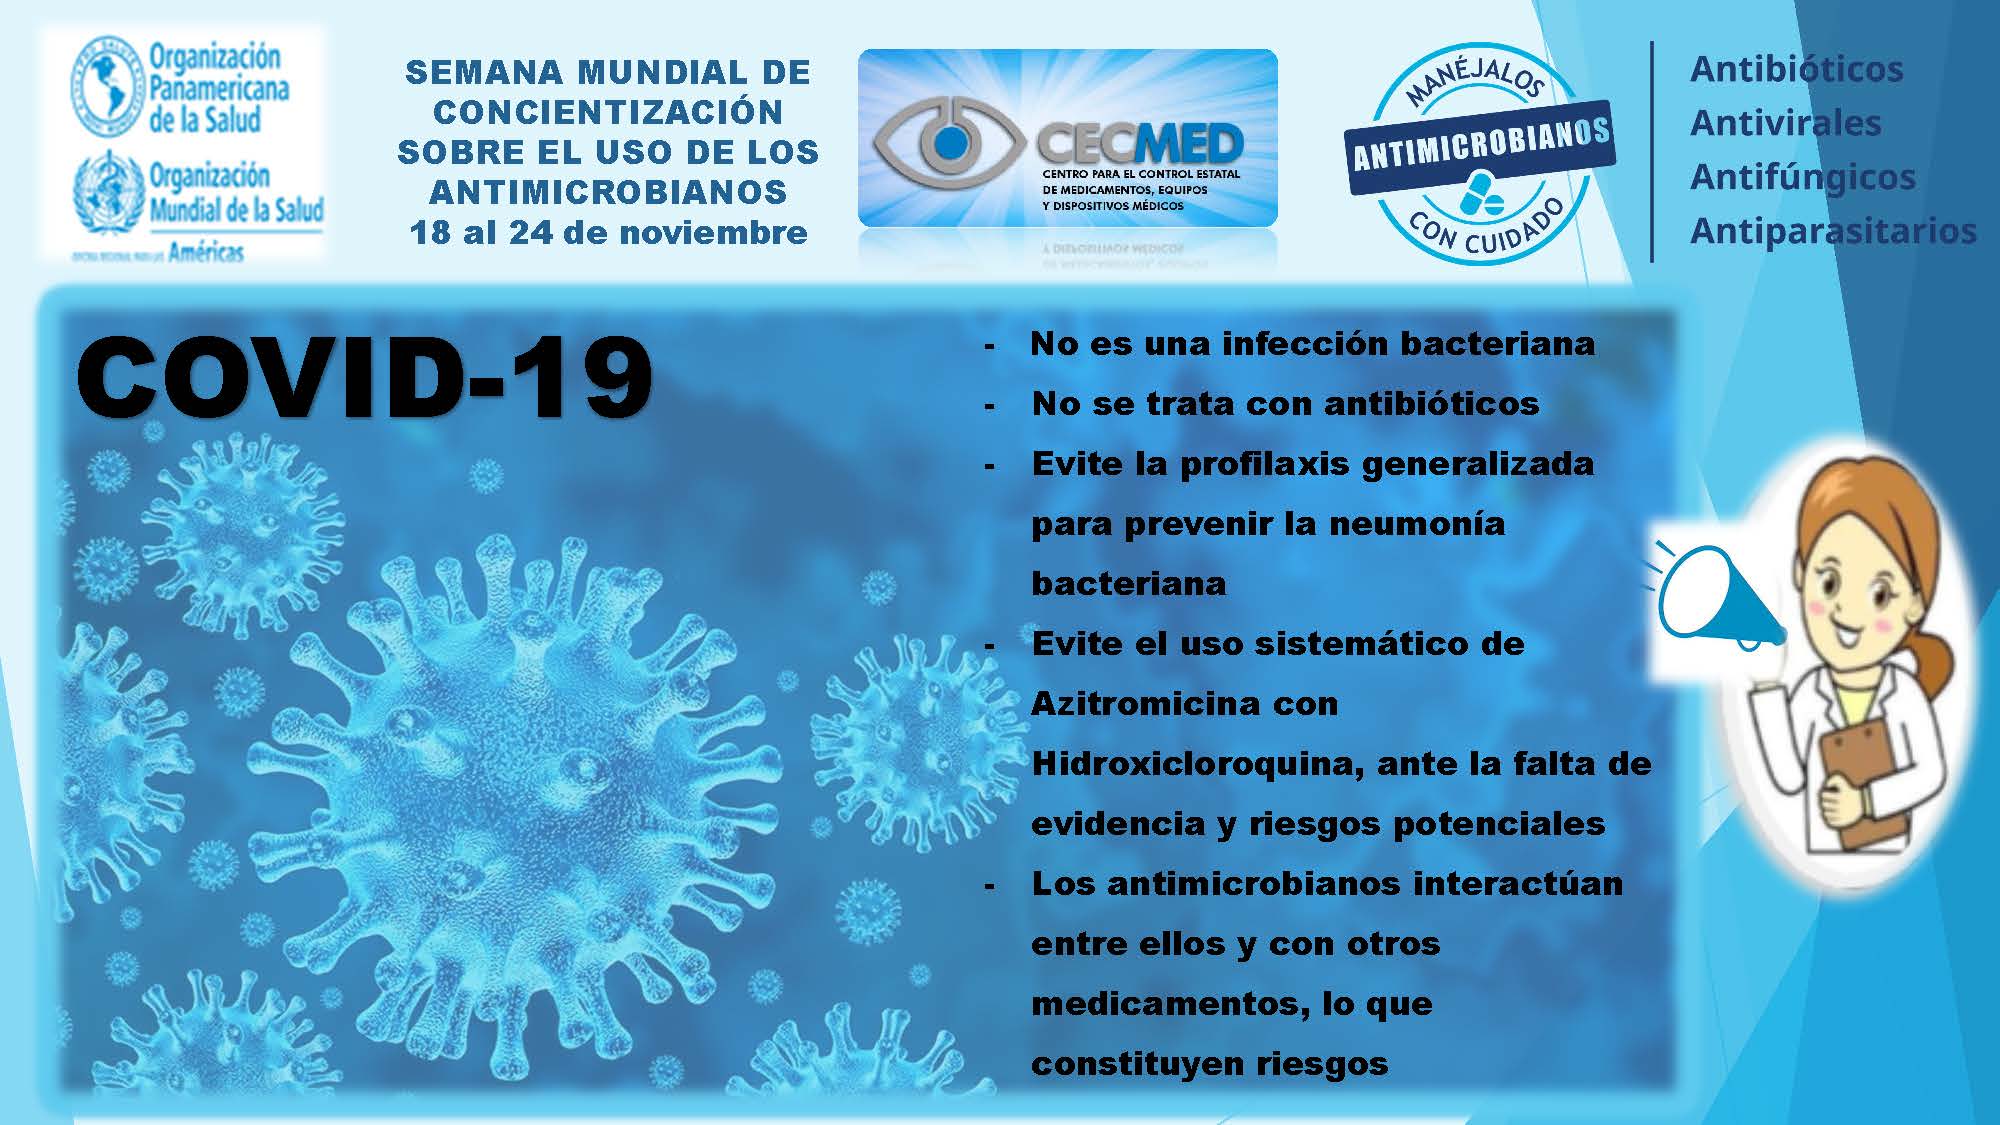
Semana Mundial de Concientización sobre el uso de los antimicrobianos 2021. COVID-19
Antimicrobianos y COVID-19. Semana Mundial de Concientización del usod e los antimicrobianos
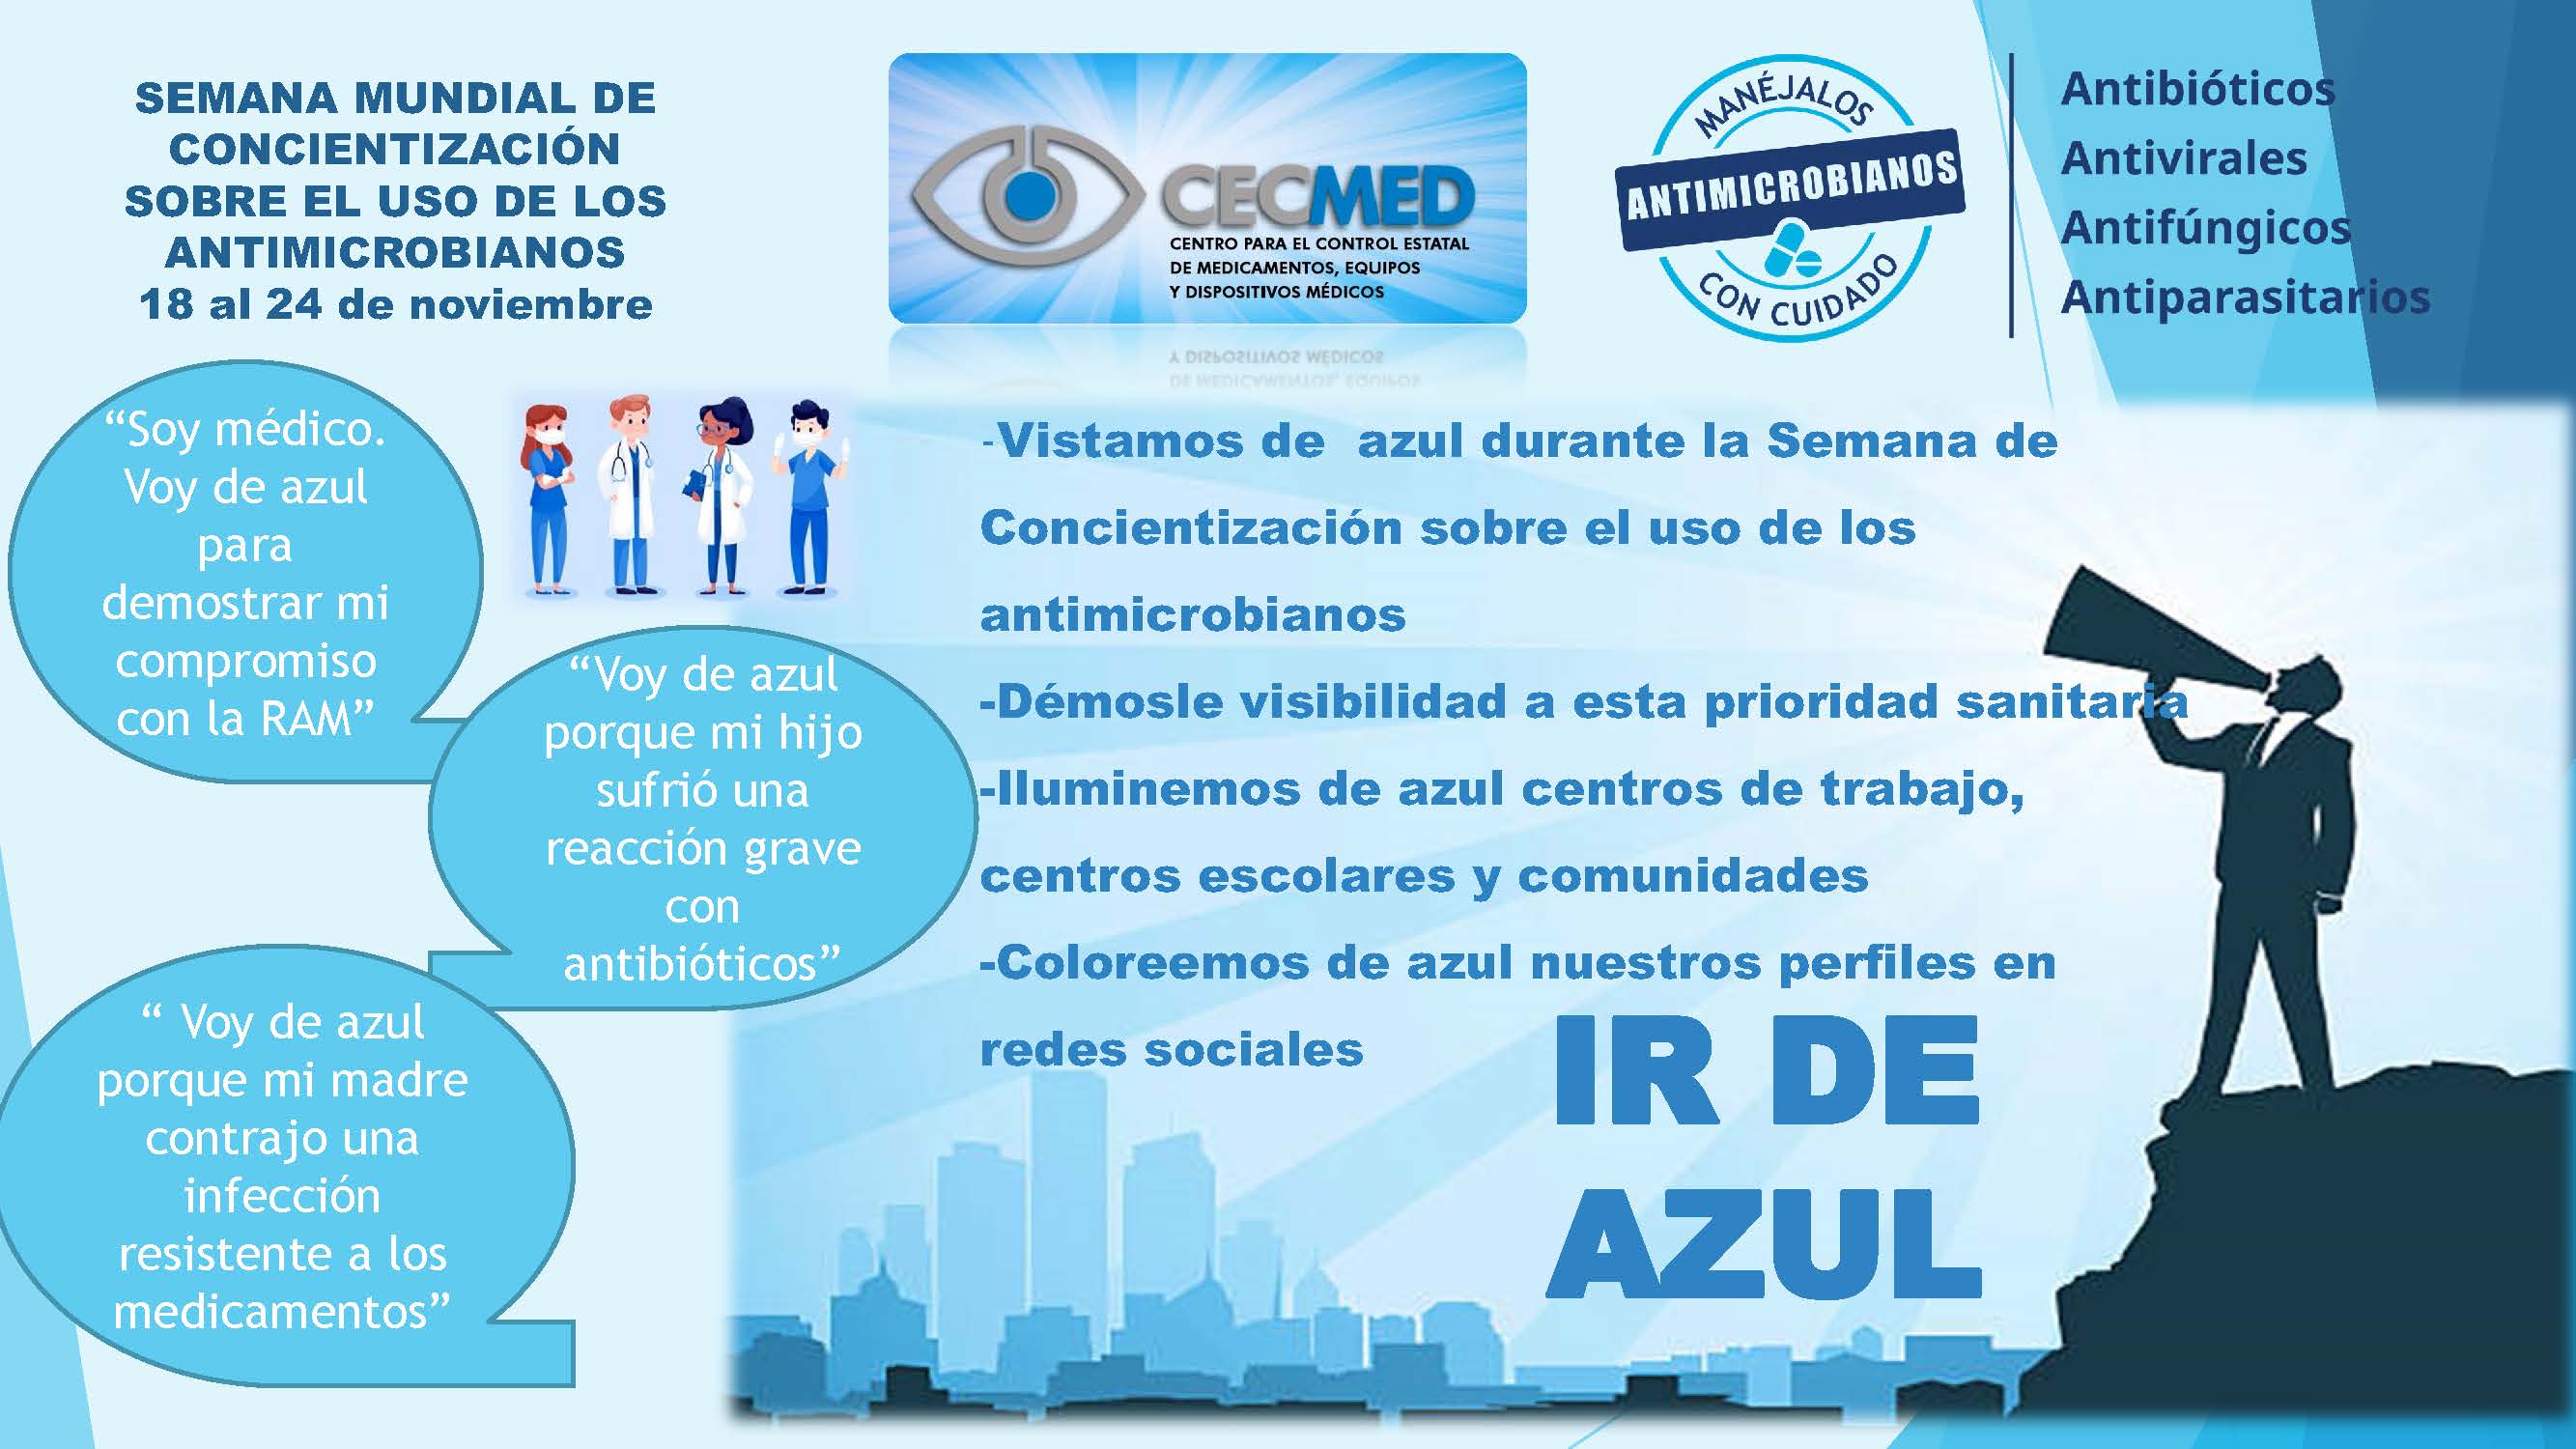
"Ir de azul" en la Semana Mundial de Concientización sobre el uso de los antimicrobianos
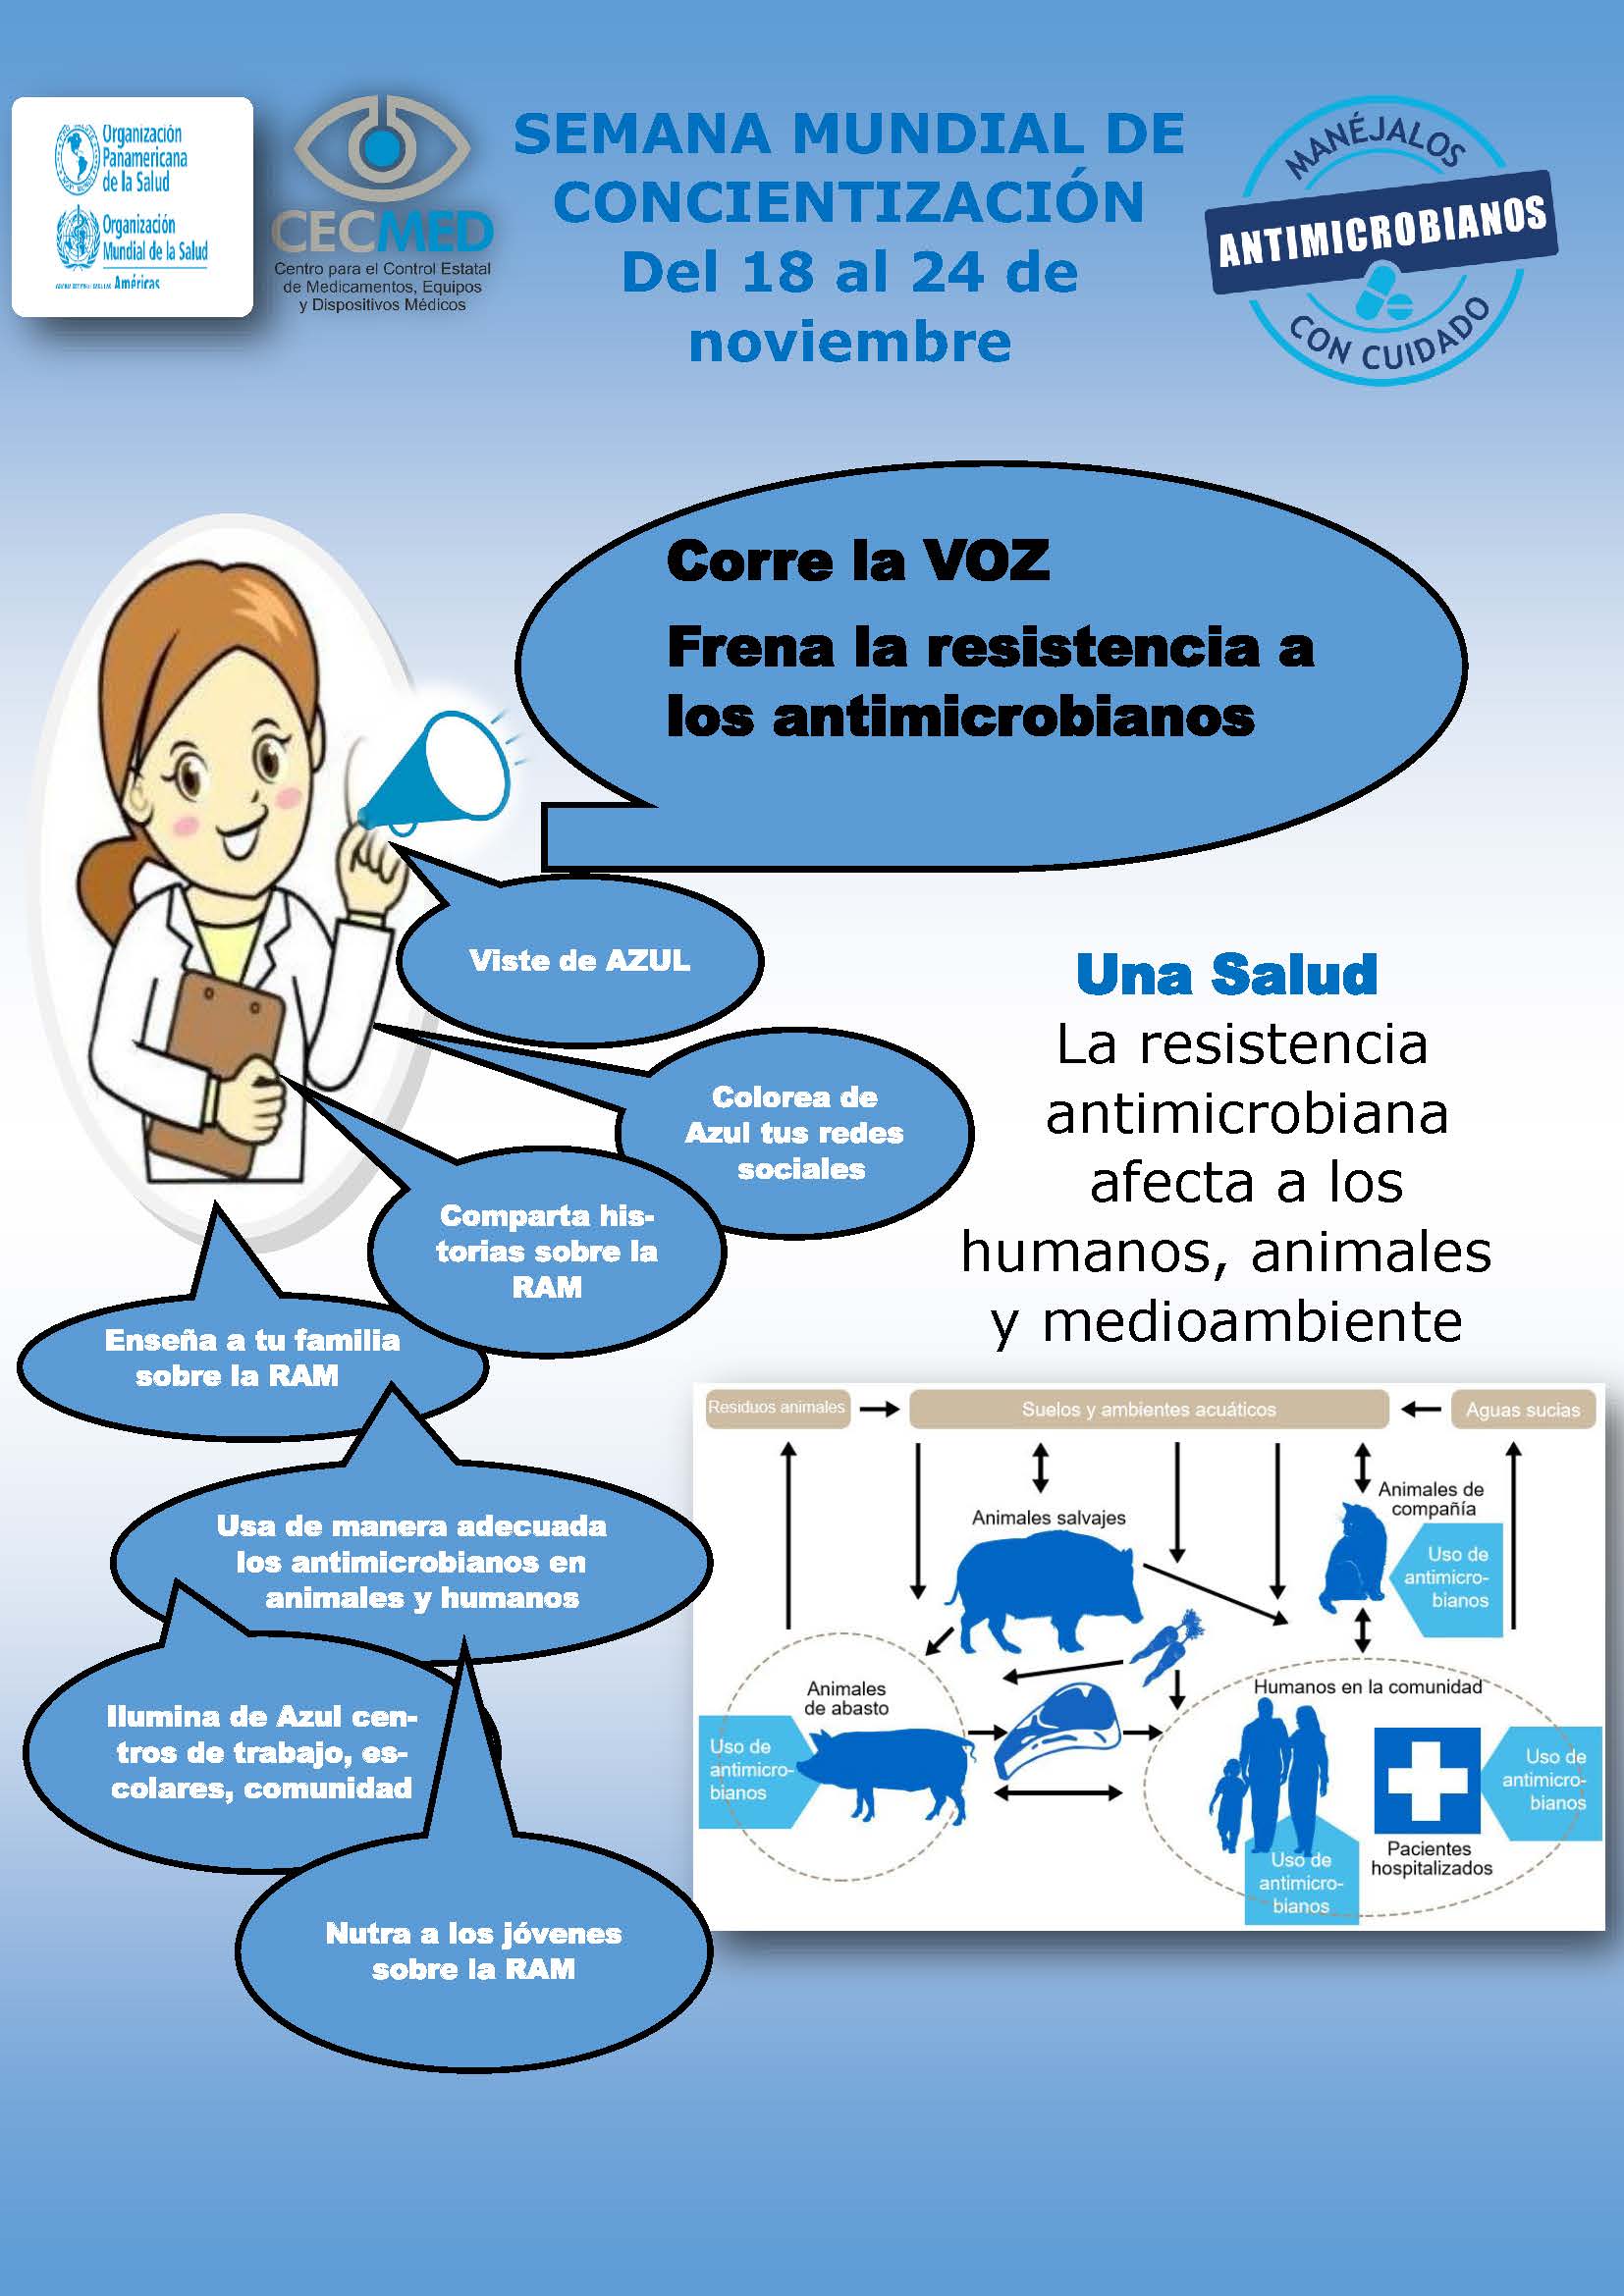
Semana Mundial de Concientización sobre el uso de los antimicrobianos 2021
El CECMED se une a la Semana Mundial de Concientización sobre el uso de los antimicrobianos 2021
Tags
AEMPS. 9º Informe de Farmacovigilancia sobre vacunas COVID-19
El día 20 de octubre la AEMPS ha actualizado su informe de farmacovigilancia sobre las vacunas COVID-19. Actualmente, hay cuatro vacunas frente a la COVID-19 autorizadas en la Unión Europea (UE).
En este 9no informe se actualiza la información sobre los siguientes asuntos de seguridad:
-
- Comirnaty (BioNTech/Pfizer): se han identificado como posibles reacciones adversas las siguientes: eritema multiforme, parestesias/hipoestesias, astenia, letargia, disminución del apetito y sudoración nocturna. Tras la evaluación de la información disponible, se ha concluido que no puede establecerse una relación causal entre la administración de esta vacuna y la aparición de glomerulonefritis/síndrome nefrótico, ni de trastornos menstruales.
- Spikevax (Moderna): se ha identificado como posible reacción adversa el eritema multiforme. Tras la evaluación de la información disponible, se ha concluido que no puede establecerse una relación causal entre la administración de esta vacuna y la aparición de glomerulonefritis/síndrome nefrótico, ni de trastornos menstruales.
- Vaxzevria (AstraZeneca): se ha identificado como posible reacción adversa la trombocitopenia inmune.
- COVID-19 Vaccine Janssen: se han identificado como posibles reacciones adversas la trombocitopenia inmune, el tromboembolismo venoso y la mielitis transversa.
Hasta el 3 de octubre de 2021, se han administrado en España 70.186.758 dosis de vacunas frente a la COVID-19, habiéndose registrado 46.573 notificaciones de acontecimientos adversos. Los acontecimientos más frecuentemente notificados son los trastornos generales (fiebre y malestar), del sistema nervioso (cefalea y mareos) y del sistema musculoesquelético (mialgia y artralgia).
La AEMPS seguirá analizando los datos disponibles y proporcionando cualquier nueva información relevante que pudiera surgir sobre la seguridad de estas vacunas.
AEMPS. 6º INFORME DE FARMACOVIGILANCIA SOBRE VACUNAS COVID-19
La AEMPS tras la revisión de los datos de seguridad disponibles, ha establecido, en su 6o Informe de Farmacovigilancia sobre vacunas COVID-19, lo siguiente:
- Miocarditis/pericarditis: se encuentra en evaluación la señal generada tras la notificación de casos de miocarditis y/o pericarditis en relación temporal con la administración de las vacunas frente a la COVID-19. Más información en la Nota de Seguridad de la AEMPS MUH (FV), 09/2021.
- COVID-19 Vaccine Moderna: se han incorporado a la ficha técnica y al prospecto diarrea y reacciones locales de aparición retardada como posibles reacciones adversas. Continúan en estudio los casos de trombocitopenia inmune, pendiente de analizar datos adicionales para poder determinar si existe alguna relación causal con la administración de la vacuna.
- Vaxzevria (AstraZeneca): se ha contraindicado la administración de la segunda dosis de Vaxzevria en personas que hayan sufrido síndrome de trombosis con trombocitopenia (STT) tras la primera dosis, incluyéndose información adicional en la ficha técnica y el prospecto sobre esta posible reacción adversa. Además, se ha contraindicado la administración de esta vacuna en personas con antecedentes de síndrome de fuga capilar sistémica (SFCS) (ver Nota de Seguridad de la AEMPS MUH (FV), 08/2021). El SFCS, urticaria y angioedema se han identificado como nuevas reacciones adversas en la ficha técnica y el prospecto. Continúan en evaluación las señales relacionadas con trombocitopenia inmune y neuroretinopatía macular aguda.
- COVID-19 Vaccine Janssen: se ha actualizado la información en la ficha técnica y el prospecto incluyendo recomendaciones para una mejor identificación de los casos de STT que pudiesen presentarse.
Hasta el 30 de mayo de 2021, se han administrado en España 26.227.825 dosis de vacunas frente a la COVID-19, habiéndose registrado 24.491 notificaciones de acontecimientos adversos. Los acontecimientos más frecuentemente notificados siguen siendo los trastornos generales (fiebre y dolor en la zona de vacunación), del sistema nervioso (cefalea y mareos) y del sistema musculoesquelético (mialgia y artralgia).
La AEMPS seguirá analizando los datos disponibles e informando de cualquier nueva información relevante que pudiera surgir sobre la seguridad de las vacunas frente a la COVID-19.
LA FDA restringe el uso de Ocaliva, en pacientes con colangitis biliar primaria (CBP) con cirrosis avanzada, debido al riesgo de lesión hepática grave
La Administración de Drogas y Alimentos de los Estados Unidos (FDA, por sus siglas en inglés) está restringiendo el uso del medicamento Ocaliva (ácido obeticólico) en pacientes con colangitis biliar primaria (CBP) con cirrosis hepática avanzada, debido al riesgo de lesión hepática grave.
La CBP es una enfermedad crónica rara que afecta los conductos del hígado que transportan la bilis, lo que ayuda a la digestión. Algunos pacientes con CBP con cirrosis que tomaron Ocaliva, especialmente aquellos con evidencia de cirrosis avanzada, desarrollaron insuficiencia hepática, que a veces requirió un trasplante de hígado.
Según los ensayos clínicos originales, la FDA cree que los beneficios de Ocaliva superan los riesgos para los pacientes con CBP que no tienen cirrosis avanzada. Continuarán monitoreando y evaluando el beneficio clínico y los eventos adversos de este medicamento y comunicarán cualquier información nueva.
La FDA, agrega como nueva Contraindicación (en la información de prescripción y a la Guía de medicamentos para el paciente) que Ocaliva no debe usarse en pacientes con CBP con cirrosis avanzada. La cirrosis avanzada se define como cirrosis con evidencia actual o previa de descompensación hepática (p. Ej., Encefalopatía, coagulopatía) o hipertensión portal (p. Ej., Ascitis, varices gastroesofágicas, trombocitopenia persistente).
Tags
INFORME DE FÁRMACOVIGILANCIA SOBRE VACUNAS COVID-19
La Agencia Española de Medicamentos y Productos Sanitarios, ha emitido un informe de Fármacovigilancia sobre las vacunas para la COVID-19, tras la revisión de los datos de seguridad disponibles y ha establecido lo siguiente:
Comirnaty (BioNTech/Pfizer): se han incorporado a la ficha técnica y al prospecto como posibles reacciones adversas erupción cutánea y prurito (poco frecuentes) y urticaria (de frecuencia rara). También se incorporará la posible aparición de inflamación localizada después de la vacunación en personas que habían recibido previamente inyecciones de relleno en la cara.
Vaxzevria (AstraZeneca): la aparición de trombosis acompañada de trombocitopenia en lugares poco habituales como los senos venosos cerebrales y venas esplácnicas, es una posible reacción adversa de la vacuna. Su frecuencia de aparición es muy rara y la mayoría de los casos notificados en el momento de la evaluación se presentaron dentro de los 14 días siguientes a la vacunación y en menores de 60 años. Esta información se ha incorporado a la ficha técnica con recomendaciones para profesionales sanitarios y ciudadanos. También se ha incorporado a la ficha técnica y al prospecto la posible aparición de trombocitopenia aislada. Se encuentra en estudio la posible asociación con la aparición de síndrome de fuga capilar tras haberse notificado algunos casos aislados.
COVID-19 Vaccine Janssen: la aparición de trombosis acompañada de trombocitopenia en lugares poco habituales como los senos venosos cerebrales y venas esplácnicas es una posible reacción adversa de la vacuna. Su frecuencia de aparición es muy rara. En el momento de la evaluación, los casos notificados con esta vacuna se presentaron dentro de los 21 días siguientes a la vacunación y, mayoritariamente, en mujeres menores de 60 años. Esta posible reacción adversa se describe en la ficha técnica y el prospecto de esta vacuna, con recomendaciones para profesionales sanitarios y ciudadanos.
La AEMPS seguirá analizando los datos disponibles e informando de cualquier nueva información relevante que pudiera surgir sobre la seguridad de las vacunas frente a la COVID-19.
NUEVA INFORMACIÓN DE SEGURIDAD PROCEDENTE DE LA EVALUACIÓN PERIÓDICA DE LOS DATOS DE FARMACOVIGILANCIA
La AEMPS en su Boletín Mensual sobre medicamentos, del mes de diciembre de 2020, ha emitido nueva información de seguridad procedente de la evaluación periódica de los datos de farmacovigilancia.
La información de seguridad indicada a continuación se incorporará a las fichas técnicas y los prospectos de los medicamentos que contienen los principios activos mencionados.
- Ácido desoxicólico – Cicatrización
Se ha notificado cicatrización en el punto de inyección como consecuencia de la ulceración o necrosis cutánea y como tejido cicatricial después de la inyección.
- Claritromicina – Interacciones. Contraindicaciones. Uso en embarazo. Uso en lactancia
- Interacción con anticoagulantes orales de acción directa
Se debe actuar con precaución en la administración concomitante de claritromicina con estos medicamentos, especialmente a pacientes con riesgo elevado de hemorragia. El anticoagulante oral de acción directa dabigatrán es un sustrato del transportador de eflujo gp-P. Rivaroxabán y apixabán se metabolizan por el CYP3A4 y también son sustratos de gp-P.
- Contraindicaciones
Está contraindicada la administración concomitante de claritromicina junto con lomitapida, debido al riesgo de aumento de las transaminasas.
No se debe administrar claritromicina a los pacientes con desequilibrio electrolítico (hipopotasemia o hipomagnesemia), debido al riesgo de prolongación del intervalo QT.
- Embarazo
No se ha establecido la seguridad del uso de claritromicina durante el embarazo. A partir de los resultados variables obtenidos de los estudios con animales y la experiencia en humanos, no se puede descartar la posibilidad de que se produzcan efectos adversos en el desarrollo embriofetal. En algunos estudios observacionales de evaluación de la exposición a claritromicina durante el primer y el segundo trimestre, se ha identificado un riesgo elevado de aborto en comparación con otros tratamientos antibióticos o la ausencia de tratamiento durante el mismo periodo. Los estudios epidemiológicos disponibles sobre el riesgo de desarrollar malformaciones congénitas graves por el uso de macrólidos, entre ellos la claritromicina, ofrecen resultados contradictorios.
Por consiguiente, no se aconseja el uso durante el embarazo sin una evaluación minuciosa de los beneficios frente a los riesgos.
- Lactancia
La claritromicina se excreta en la leche materna en pequeñas cantidades. Se estima que un lactante alimentado exclusivamente con leche materna recibe alrededor de un 1,7% de la dosis de claritromicina -ajustada al peso de la madre.
- Cloroquina, hidroxicloroquina – Comportamiento suicida y trastornos psiquiátricos
Se han notificado casos de comportamiento suicida y trastornos psiquiátricos en pacientes en tratamiento con cloroquina e hidroxicloroquina, incluyendo en pacientes sin antecedentes personales de trastornos psiquiátricos. Se ha identificado que estos normalmente ocurrieron durante el primer mes tras el inicio de este tratamiento con hidroxicloroquina, en cambio se desconoce si este periodo es de mayor riesgo para cloroquina Se debe advertir a los pacientes que deben buscar atención médica inmediata si empiezan a desarrollar síntomas psiquiátricos durante este tratamiento. (Ver también la nota de seguridad de la AEMPS MUH (FV), 7/2020.)
- Piroxicam – Exantema fijo medicamentoso
En base a los casos recibidos por notificación espontánea de sospechas de reacciones adversas, así como los comunicados en la literatura científica, de exantema fijo medicamentoso (FM) tras la administración de piroxicam, se considera que existe una relación causal entre el uso de piroxicam y la aparición de dicho exantema FM.
No se debe reintroducir piroxicam en aquellos pacientes que hayan presentado dicha condición asociada al uso de este fármaco. Se puede producir una posible sensibilidad cruzada con otros derivados oxicámicos.
- Somatropina – Pancreatitis. Epifisiólisis de la cabeza femoral
- Pancreatitis
Tras la evaluación de los datos procedentes de ensayos clínicos, la literatura científica y las notificaciones espontáneas de sospechas de reacciones adversas, se considera que existe al menos una posibilidad razonable de que haya una relación causal entre somatropina y pancreatitis aguda.
A pesar de que la pancreatitis es de frecuencia rara, debe ser considerada en pacientes tratados con somatropina que presentan dolor abdominal, especialmente en niños.
- Epifisiólisis de la cabeza femoral
En pacientes con trastornos endocrinos, incluida la deficiencia de hormona del crecimiento, la epifisiólisis de la cadera se puede producir con mayor frecuencia que en la población general. Un paciente tratado con somatropina que desarrolle una cojera o se queje de dolor de cadera o rodilla debe ser evaluado por un médico.
- Teicoplanina – riego de nefrotoxicidad a dosis altas
Se ha identificado un mayor riesgo de nefrotoxicidad en pacientes tratados con teicoplanina con un régimen de dosis de carga alta en comparación con aquellos que este régimen fue a dosis bajas. Los pacientes con insuficiencia renal, aquéllos que estén recibiendo el régimen de dosis de carga alta de teicoplanina, y los que reciben teicoplanina junto con, o secuencialmente con otros medicamentos con potencial nefrotóxico conocido (ej. aminoglucósidos, colistina, amfotericina B, ciclosporina, y cisplatino) se deben monitorizar cuidadosamente, y se deben hacer exámenes auditivos.
Los datos de la bibliografía indican que la tasa estimada de nefrotoxicidad en pacientes que reciben un régimen de dosis de carga baja de un promedio de 6 mg/kg dos veces al día, seguido de una dosis de mantenimiento de un promedio de 6 mg/kg una vez al día, es de alrededor del 2%.
En un estudio observacional de seguridad post-autorización, en el que se incluyeron 300 pacientes con una edad media de 63 años, que recibieron el régimen de dosis de carga alta de 12 mg/kg dos veces al día, seguida de una dosis de mantenimiento de 12 mg/kg una vez al día, durante los primeros 10 días la tasa observada de nefrotoxicidad confirmada fue del 11,0%. La tasa acumulada de nefrotoxicidad desde el inicio del tratamiento hasta 60 días después de la última dosis fue del 20,6%. En pacientes que reciben más de 5 dosis de carga altas de 12 mg/kg dos veces al día, seguidas de una dosis de mantenimiento de 12 mg/kg una vez al día, la tasa acumulada de nefrotoxicidad observada desde el inicio del tratamiento hasta 60 días después de la última administración, fue del 27%.
Tags
LA FDA ALERTA SOBRE LOS RIESGOS POTENCIALES ASOCIADOS CON LA COMPOSICION DE LOS MEDICAMENTOS QUE CONTIENEN REMDESIVIR
La FDA, desde octubre de 2020, aprobó Veklury (remdesivir), un medicamento indicado para el tratamiento de la COVID-19, que requieran hospitalización, en pacientes adultos y pediátricos (12 años de edad y mayores y que pesen al menllos 40 kg). La aprobación de Veklury incluye dos presentaciones: remdesivir para inyección, 100 miligramos (mg), un polvo liofilizado estéril sin conservantes, e inyección de remdesivir, 100 mg / 20 mililitros (ml) (5 mg / ml), un conservante estéril -Solución. Este es un medicamento inyectable y solo debe administrarse en un hospital o en un entorno de atención médica capaz de brindar atención aguda comparable a la atención hospitalaria para pacientes internados.
Los posibles efectos secundarios de este medicamento incluyen niveles elevados de enzimas hepáticas, que pueden ser un signo de lesión hepática; y reacciones alérgicas, que pueden incluir cambios en la presión arterial y frecuencia cardíaca, niveles bajos de oxígeno en sangre, fiebre, dificultad para respirar, sibilancias, hinchazón (por ejemplo, labios, alrededor de los ojos, debajo de la piel), erupción cutánea, náuseas, sudoración o escalofríos.
Las complejidades relacionadas con la calidad y el origen del ingrediente farmacéutico activo (API, por sus siglas en inglés) remdesivir y la formulación de productos farmacéuticos con este fármaco pueden hacer que estos medicamentos sean particularmente difíciles de componer. El ingrediente activo de remdesivir es complejo y no hay una monografía de la Farmacopea de los Estados Unidos (USP), ni otro estándar público de calidad para el principio activo utilizado en el medicamento aprobado por la FDA. El remdesivir tiene seis estereocentros y múltiples formas polimórficas. El uso de formas API que difieren del ingrediente activo en el medicamento aprobado puede afectar la calidad del medicamento compuesto, incluida la solubilidad del principio activo en el medicamento.
La FDA tiene conocimiento de varias entidades (distintas de los proveedores reconocidos del remdesivir aprobado) que venden lo que afirman ser remdesivir API. La FDA a menudo carece de información detallada sobre la composición y la calidad del API que los proveedores venden a los fabricantes de compuestos.
BOLETIN AEMPS: NUEVA INFORMACIÓN DE SEGURIDAD PROCEDENTE DE LA EVALUACIÓN PERIÓDICA DE LOS DATOS DE FARMACOVIGILANCIA
La AEMPS en su Boletín Mensual sobre medicamentos, del mes de noviembre de 2020, ha emitido nueva información de seguridad procedente de la evaluación periódica de los datos de farmacovigilancia.
La información de seguridad indicada a continuación se incorporará a las fichas técnicas y los prospectos de los medicamentos que contienen los principios activos mencionados.
- Bosutinib – Fotosensibilidad
Los datos procedentes de notificación espontánea de sospechas de reacciones adversas, incluyendo casos de reexposición positiva tras la retirada y algunos confirmados por biopsia y otras pruebas clínicas, indican una relación de causalidad entre reacciones de fotosensibilidad y el uso de bosutinib.
Se debe evitar o minimizar la exposición a la luz solar directa o a la radiación ultravioleta debido al riesgo de fotosensibilidad asociado al tratamiento con bosutinib. Se debe recomendar a los pacientes que utilicen medidas para evitar dicha exposición, como ropa protectora o crema de protección solar con factor de protección solar alto.
- Clobetasol – Infecciones graves. Osteonecrosis
Infecciones graves
Se han notificado casos de infecciones graves (incluida la fascitis necrotizante) e inmunosupresión sistémica (resultando a veces en lesiones reversibles del sarcoma de Kaposi) principalmente con el uso prolongado de clobetasol a dosis superiores a las recomendadas y en combinación con otros corticosteroides orales/tópicos potentes o inmunosupresores (por ejemplo, metotrexato, micofenolato de mofetilo).
Osteonecrosis
Se han notificado casos de osteonecrosis con el uso prolongado de clobetasol a dosis superiores a las recomendadas.
- Fenobarbital – Hiperamonemia
Los datos procedentes de estudios publicados y de la notificación de sospechas de reacciones adversas, junto con un posible mecanismo de acción que explicaría la plausibilidad biológica, indican que el uso combinado de fenobarbital y valproato puede aumentar la aparición de hiperamonemia. Se deben monitorizar aquellos pacientes en tratamiento concomitantemente con valproato y fenobarbital para detectar signos de hiperamonemia. En la mitad de los casos notificados, la hiperamonemia fue asintomática y no necesariamente da como resultado encefalopatía clínica.
- Fingolimod – Infección por el virus del herpes. Daño hepático
Infección por el virus del herpes
Se han notificado casos graves, de amenaza para la vida y en ocasiones mortales, de encefalitis, meningitis o meningoencefalitis causados por los virus herpes simple y varicela zóster en cualquier momento del tratamiento con fingolimod. En el caso que se presenten estas reacciones, se debe suspender el fingolimod y administrar el tratamiento adecuado para la respectiva infección.
Daño hepático
También se han notificado algunos casos de insuficiencia hepática aguda que requirieron trasplante de hígado y daño hepático clínicamente significativo. Los signos de daño hepático, incluyendo niveles séricos de enzimas hepáticas notablemente elevados y aumento de la bilirrubina total, se han presentado desde diez días después de la primera dosis pero también se han notificado tras el uso prolongado de fingolimod.
En ausencia de síntomas clínicos, las transaminasas hepáticas y la bilirrubina sérica se deben controlar a los meses 1, 3, 6, 9 y 12 durante el tratamiento con fingolimod y a partir de entonces de forma periódica hasta 2 meses después de la interrupción de este.
En ausencia de síntomas clínicos, si los niveles de transaminasas hepáticas son superiores a 3 pero inferiores a 5 veces el LSN sin aumento de la blirrubina sérica, se deben instaurar controles más frecuentes incluyendo mediciones de la bilirrubina sérica y de la fosfatasa alcalina para determinar si hay más incrementos y para discernir si se presenta una etiología de la disfunción hepática distinta.
El tratamiento con fingolimod se debe suspender en el caso de niveles de transaminasas hepáticas a partir de 5 veces el LSN o a partir de 3 veces el LSN asociado con un aumento de la bilirrubina sérica. Los controles hepáticos deben continuar. Si los niveles séricos vuelven a la normalidad (incluyendo si se descubre una causa alternativa de la disfunción hepática), el tratamiento con fingolimod se puede reanudar en base a una evaluación minuciosa del balance beneficio-riesgo del paciente.
En pacientes que desarrollan síntomas sugestivos de disfunción hepática, se debe realizar lo antes posible un control de las enzimas hepáticas y de la bilirrubina y si se confirma daño hepático significativo se debe interrumpir el tratamiento. No se debe reanudar el tratamiento a menos que se pueda establecer una etiología distinta justificada para los signos y síntomas de daño hepático.
- Inhibidores selectivos de la recaptación de serotonina y/o noradrenalina, (amitriptilina, bupropion, citalopram, escitalopram, fluoxetina, mirtazapina, paroxetina, sertralina, trazadona, venlafaxina, vortioxetina) – Hemorragia postparto
Existen datos de estudios observacionales que proporcionan evidencia sobre un riesgo aumentado de hemorragia postparto, tras la exposición de estos fármacos. Este riesgo también se puede extrapolar al uso de vortioxetina, teniendo en cuenta su similar mecanismo de acción, a pesar de que no existan estudios que hayan investigado dicha asociación.
- Ruxolitinib – Infecciones
En pacientes con infecciones crónicas por virus de la hepatitis B (VHB) tratados con ruxolitinib, se han notificado aumentos en la carga viral de hepatitis B (reactivación del VHB) con y sin aumentos asociados de alanino aminotransferasa y aspartato aminotransferasa. Antes de iniciar el tratamiento con ruxolitinib se recomienda hacer una prueba de VHB.
Se ha incluido pancitopenia como reacción adversa a este medicamento.
- Vancomicina – Reacciones adversas cutaneas graves. Trastornos de la vista
Reacciones adversas cutáneas graves (SCAR)
Se han notificado asociadas al tratamiento con vancomicina, SCAR, incluido el síndrome de Stevens-Johnson, necrólisis epidérmica tóxica, reacción a medicamentos con eosinofilia y síntomas sistémicos (DRESS) y pustulosis exantematosa generalizada aguda, que pueden ser mortales o poner en peligro la vida del paciente. La mayoría de estas reacciones se produjeron en unos pocos días y hasta ocho semanas después de comenzar el tratamiento con vancomicina.
En el momento de la prescripción, se debe informar a los pacientes de los signos y síntomas y vigilar estrechamente las reacciones cutáneas.
Si aparecen signos y síntomas que sugieran estas reacciones, la vancomicina debe ser retirada inmediatamente y debe considerarse un tratamiento alternativo. Si el paciente ha desarrollado una de estas reacciones con el uso de vancomicina, este tratamiento no debe reiniciarse en ningún momento.
Trastornos de la vista
Vancomicina no está autorizada para su uso intracameral o intravítreo, incluida la profilaxis de la endoftalmitis.
Se han observado casos individuales de vasculitis hemorrágica oclusiva de la retina, incluida la pérdida permanente de la visión, después del uso intracameral o intravítreo de vancomicina durante o después de una cirugía de cataratas.
- Verapamilo – Interacciones. Manifestaciones clínicas de sobredosis
Interacciones
La administración concomitante de verapamilo con metformina puede reducir la eficacia de metformina.
Se ha identificado síndrome de dificultad respiratoria aguda como manifestación clínica de sobredosis.